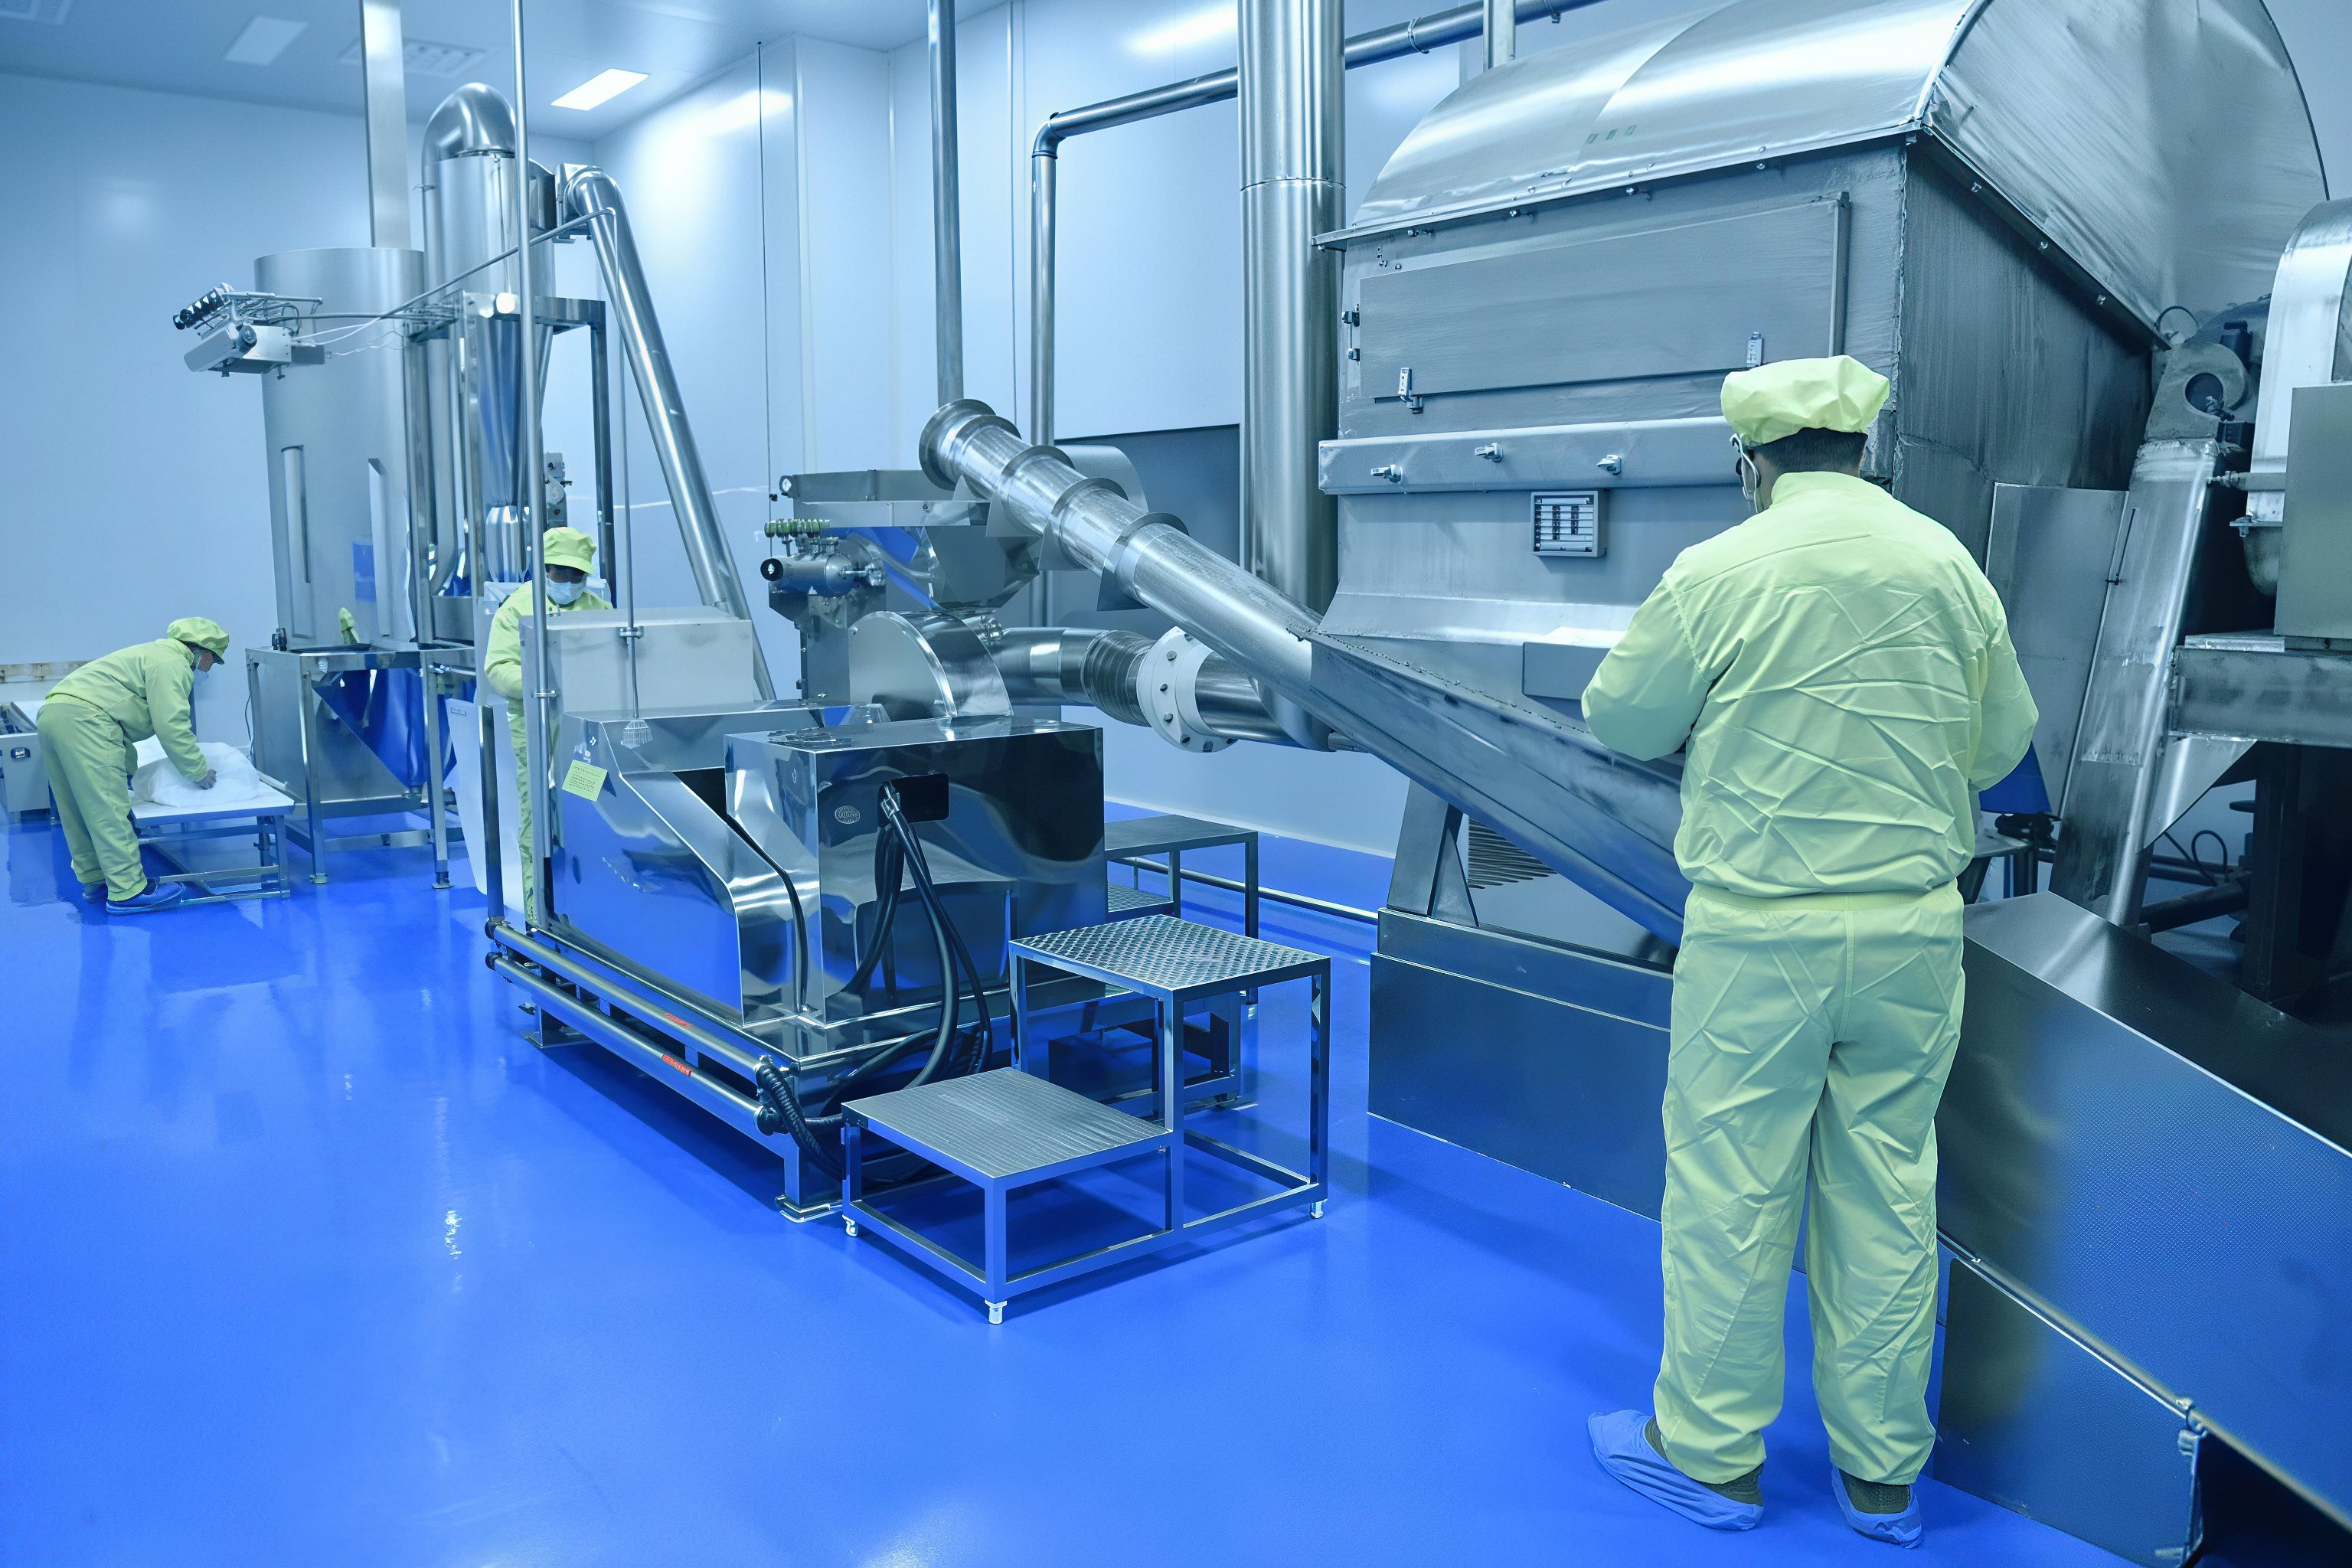
药用内包 PE/PP 塑料容器直接接触药品,其生产环境洁净度、人员净化、物料传递、空气净化及验证管理,都会直接影响容器的微粒负荷、微生物水平和质量一致性。对于口服固体药用高密度聚乙烯瓶、聚丙烯瓶等内包材,生产车间设计应围绕“防污染、防交叉污染、防混淆、可验证、易清洁”展开,使生产环境与产品质量风险相匹配。
一、设计依据与总体原则
药用内包 PE/PP 塑料容器生产车间设计,可参考《药品生产质量管理规范》(GMP 2010 年修订)、《医药工业洁净厂房设计规范》、《洁净厂房设计规范》、ISO 14644 及相关药包材标准,并结合企业产品工艺、产能规模、客户审计要求进行细化。
设计应遵循以下原则:
1. 工艺先导:先明确 PE/PP 颗粒进料、熔融成型、冷却定型、修边、吹扫、内包、灭菌、外包装等工艺路径,再确定房间功能和洁净等级。
2. 分区控制:按洁净度等级划分一般生产区、洁净区、高风险洁净区,避免低洁净区污染高洁净区。
3. 人流物流分离:人员、物料、成品、废弃物动线应单向、短捷、互不交叉。
4. 环境受控:通过 HVAC 系统控制悬浮粒子、微生物、温湿度和压差。
5. 可清洁、可验证:围护结构、设备选型和公用系统应便于清洁、消毒、监测和验证。
二、洁净度等级划分建议
PE/PP 药用内包容器通常不属于无菌灌装,但直接接触药品的内包装工序仍需控制微粒和微生物污染。建议根据产品用途、暴露程度、客户要求和法规审计标准进行分级。
|
区域 |
建议洁净等级 |
典型功能 |
|
外包装区 |
一般生产区 |
纸箱包装、贴标、码垛 |
|
成品暂存/仓储 |
D 级或受控一般区 |
成品暂存、待检、放行前存储 |
|
内包材暴露区 |
C/D 级 |
容器冷却后暴露、内袋包装、封口 |
|
关键暴露/灭菌后区域 |
C 级及以上 |
灭菌后容器暂存、无菌袋封装 |
|
取样/检验辅助区 |
不低于生产区等级 |
内包材取样、外观检查、尺寸检测 |
若产品用于无菌制剂或高风险给药途径,内包材暴露环境应适当提高洁净等级,并与药企客户的质量协议保持一致。
三、平面布局与人物流设计
1. 人流设计
人员是洁净区主要污染源之一,进入洁净区应设置分级净化流程:
一般区 → 换鞋 → 一更 → 洗手烘干 → 二更 → 手消毒 → 气锁/缓冲 → 洁净区。
不同洁净等级区域应设置独立更衣间。进入 C 级及以上区域时,应增加洁净服穿戴、手消毒和气锁控制。更衣室应设置脏衣回收与洁净衣存放分区,避免交叉污染。
2. 物流设计
PE/PP 颗粒原料、内包材、成品和废弃物应分别规划通道:
· 原料进入:PE/PP 颗粒经外包装清洁后,通过密闭输送、传递窗或物料气闸进入洁净区;
· 内包材转移:成型后的容器在洁净区内完成冷却、吹扫、内袋包装;
· 成品输出:经密封后的成品通过专用通道进入成品暂存区;
· 废弃物输出:废边料、不合格品、废弃内袋应密封后从专用通道运出,不得与成品通道混用。
3. 功能分区
建议将车间划分为:
· 原料接收与暂存区;
· 颗粒输送与成型区;
· 冷却、修边、吹扫区;
· 内包装区;
· 灭菌及灭菌后暂存区;
· 成品暂存区;
· 工器具清洗间;
· 洁净服清洗/存放间;
· 环境监测与取样点;
· 废弃物暂存间。
关键暴露工序宜布置在洁净区内侧,外包装、仓储等低洁净度区域布置在外围,通过缓冲间和压差梯度实现过渡。
四、围护结构与建筑材料
洁净车间围护结构应满足不产尘、不积尘、易清洁、耐腐蚀、密封性好的要求。
· 墙面与吊顶:宜采用洁净彩钢板或玻镁洁净板,表面平整、无裂缝、耐消毒剂擦拭;
· 地面:推荐环氧自流平或洁净 PVC 卷材,整体无缝、耐磨、耐清洗;
· 阴阳角:墙地、墙顶交界处采用 R 圆弧收口,减少卫生死角;
· 门窗:选用气密门、固定式密闭观察窗,门框、窗框周边应密封处理;
· 穿墙部位:管线、灯具、风口、插座等穿墙处应封堵严密,避免漏风和积尘。
五、空气净化与压差控制
1. 过滤系统
HVAC 系统宜采用三级过滤:
· 初效过滤:拦截大颗粒粉尘;
· 中效过滤:降低末端过滤器负荷;
· 高效过滤:控制洁净区悬浮粒子和微生物风险。
高效过滤器应在系统清洁完成后安装,并进行检漏测试。
2. 换气次数与气流组织
· C 级区:换气次数通常不低于 20~25 次/h;
· D 级区:换气次数通常不低于 15 次/h;
· 关键暴露区域应保证气流覆盖均匀,避免送风死角和气流短路。
送风口宜布置在工作区上方,回风口宜设在侧墙下部,避免气流组织紊乱。
3. 压差梯度
· 洁净区与非洁净区之间压差一般不低于 10 Pa;
· 相邻不同洁净等级房间之间压差一般不低于 5~10 Pa;
· 气流方向应由高洁净度区域流向低洁净度区域;
· 产尘、产湿或清洗区域可设置相对负压,防止污染扩散。
六、温湿度与环境监测
PE/PP 内包容器生产对温湿度有一定要求。常规洁净区温度可控制在 18~26℃,相对湿度控制在 45%~65%RH;具体参数应结合成型工艺、冷却条件、静电控制和微生物控制要求确定。
建议配置在线环境监测系统,持续记录:
· 悬浮粒子;
· 温湿度;
· 压差;
· 沉降菌/浮游菌;
· 关键区域风速或换气次数。
监测点应覆盖关键暴露工位、传递窗周边、气锁间、成品暂存区等风险点。
七、物料控制与 PE/PP 颗粒输送
PE/PP 颗粒作为直接接触药包材的原料,其输送方式会影响洁净区粉尘和异物风险。建议采用密闭真空输送或管道输送,减少人工投料和颗粒暴露。原料外包装应在一般区完成清洁或脱包,经传递窗或物料气闸进入洁净区。
内包材成型后,应尽量减少人员直接接触。容器冷却、吹扫、内袋包装宜在洁净区内连续完成。若产品需灭菌,灭菌前后应有明确物理隔离,避免已灭菌容器被再次污染。
八、清洁、消毒与微生物控制
洁净区应建立分级清洁和消毒制度:
· 每日对地面、墙面、设备表面进行清洁;
· 定期对洁净区进行空间消毒;
· 工器具、模具、周转容器应定点清洗、定点存放;
· 洁净服应按规定清洗、灭菌或更换;
· 消毒剂应轮换使用,并保留配制、使用和有效期记录。
A/B 级高风险区域不建议设置地漏;C/D 级区域如确需设置地漏,应选用带水封和密封盖的不锈钢地漏,并定期清洁消毒。
九、验证与合规文件
车间建成后,应完成必要的确认与验证工作,形成完整 GMP 文件体系:
· DQ:设计确认,确认布局、洁净等级、人物流、HVAC 方案符合工艺和法规要求;
· IQ:安装确认,确认设备、风管、过滤器、压差表、监测系统安装符合要求;
· OQ:运行确认,确认 HVAC、压差、温湿度、报警、互锁等功能正常;
· PQ:性能确认,通过静态和动态测试确认洁净环境持续受控;
· 第三方检测:委托具备资质的机构进行尘埃粒子、沉降菌、浮游菌、压差、温湿度等检测。
同时应建立偏差管理、变更控制、环境监测趋势分析、过滤器更换记录和年度回顾机制,确保车间在投产后持续符合 GMP 要求。
福建永科结语
药用内包 PE/PP 塑料容器 GMP 车间设计,不能只关注“洁净度等级”,更要从工艺暴露点、人物流路径、压差梯度、材料易洁性和验证闭环整体考虑。对于口服固体药用瓶、PP 容器等产品,建议以 C/D 级洁净环境为基础,结合客户审计标准、产品风险和灭菌工艺进行升级。设计阶段越充分,后期运行、清洁、监测和 GMP 核查压力就越小。