药用内包材按风险等级划分,Ⅰ类通常指直接接触无菌药品或高风险给药途径制剂的包装容器,如无菌注射剂瓶、无菌输液瓶、无菌预灌封组件等。此类产品一旦引入微粒或微生物污染,将直接危及患者用药安全。因此,其生产车间不能简单套用常规内包材的 C/D 级思路,而须按照无菌保障逻辑进行系统设计与验证。
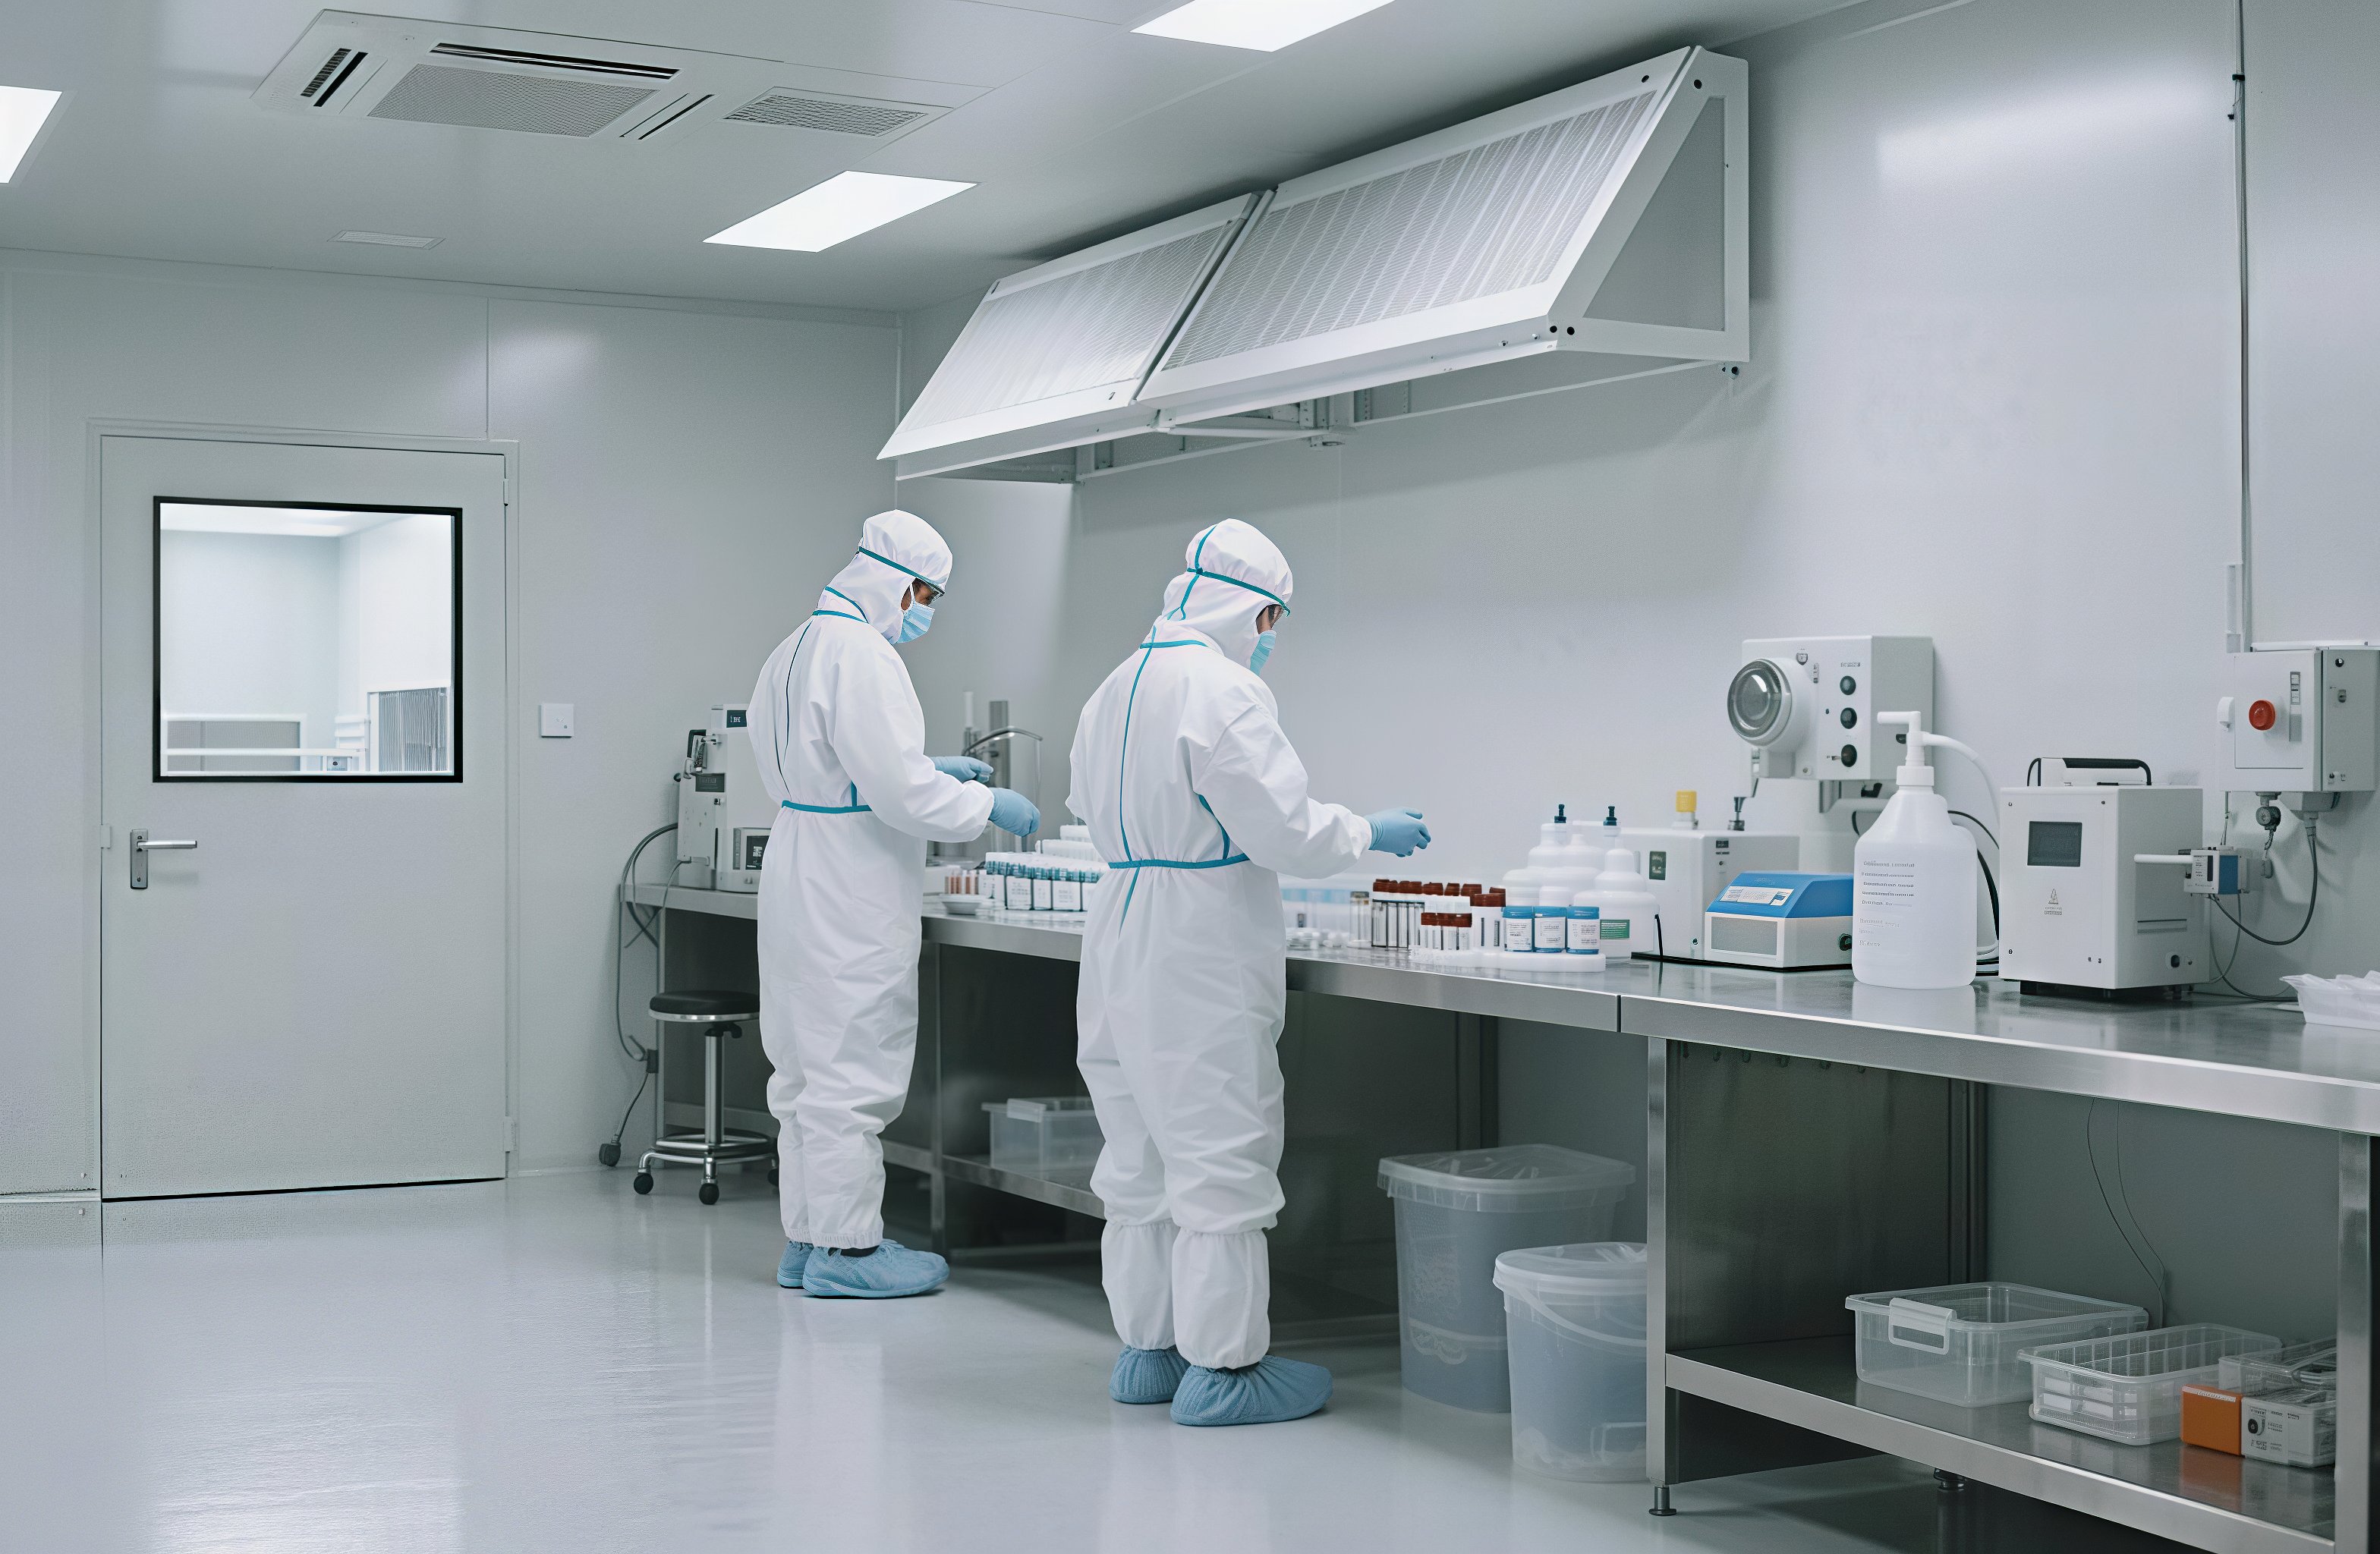
一、建设依据与总体思路
车间设计应以《药品生产质量管理规范》(2010 年修订)及其附录、《医药工业洁净厂房设计标准》(GB 50457)、《洁净厂房设计规范》(GB 50073)、ISO 14644 系列标准、《中国药典》相关指导原则为依据,并满足客户质量协议与审计要求。
总体思路可概括为四点:
1. 风险导向:以产品污染风险为设计起点,识别关键暴露点、关键操作和关键人员干预环节。
2. 无菌保障优先:将“防止微生物引入”作为核心目标,而非仅满足静态洁净度指标。
3. 隔离与自动化:通过物理隔离、密闭输送和自动化设备,最大限度减少人员在关键区域的干预。
4. 全生命周期可验证:从设计确认到持续监测,形成闭环文件体系。
二、洁净度分级与功能布局
1. 洁净等级划分
Ⅰ 类无菌内包材车间通常采用分级控制:
|
区域 |
建议等级 |
主要功能 |
|
关键暴露区(灌装/成型/组装) |
A 级(局部层流) |
无菌操作、关键暴露工序 |
|
背景区 |
B 级 |
A 级层流外围保护 |
|
无菌内包装、暂存 |
C 级 |
灭菌后容器暂存、内袋封装 |
|
外包装、贴标、码垛 |
D 级或一般区 |
非无菌操作 |
|
物料暂存、工器具 |
不低于相邻生产区 |
支持性区域 |
对于采用终端灭菌工艺的产品,可根据灭菌工序位置适当调整分级,但灭菌后暴露环境仍须严格控制。
2. 布局原则
· 按“低洁净度 → 高洁净度”单向递进布置,形成清晰压差梯度;
· 关键暴露区置于平面核心位置,外围设置缓冲与辅助房间;
· 人流、物流、气流、污物流四线分离,杜绝交叉与倒流;
· 灭菌前与灭菌后区域实施物理隔离,设置独立通道与标识。
三、人员净化与行为控制
人员是无菌生产最主要的污染源,控制要求应严于普通洁净车间。
净化流程建议:
一般区 → 换鞋 → 一更(脱外衣)→ 洗手烘干 → 二更(穿无菌洁净服)→ 手消毒 → 气锁/风淋 → B 级背景区 → A 级操作区。
关键控制点包括:
· 洁净服应使用无菌、不产尘、低脱屑材料,按级别分色管理;
· 进入 A/B 级区域应执行完整无菌更衣程序,并进行更衣确认;
· 关键区域应限制人员数量与停留时间,减少动作幅度;
· 建立人员微生物监测机制,包括手套、洁净服表面及人员指纹取样。
四、物料与容器传递控制
Ⅰ 类内包材的物料传递应实现“脱包—消毒—传递—使用”全链条受控:
1. 原料脱包:PE/PP 颗粒、原辅材料在一般区完成外包装清洁或脱包,经物料气闸或传递窗进入洁净区;
2. 密闭输送:颗粒物料宜采用密闭真空输送系统,避免人工投料带来的粉尘暴露;
3. 容器传递:成型后的容器通过密闭管道或自动化输送线进入无菌区,减少人工接触;
4. 灭菌验证:如采用湿热、干热或辐射灭菌,应完成灭菌工艺验证及生物指示剂挑战试验;
5. 废弃物管理:废边料、不合格品密封后从专用通道运出,不得与成品通道共用。
五、空气净化与压差梯度
1. 过滤与气流
· 采用初效、中效、高效三级过滤,高效过滤器安装后须进行完整性检漏;
· A 级区应提供单向流(层流)保护,风速通常控制在 0.36~0.54 m/s;
· B 级区换气次数一般不低于 40 次/h,C 级不低于 20~25 次/h,D 级不低于 15 次/h;
· 送风口应覆盖关键操作面,避免气流死角与短路。
2. 压差控制
· 不同洁净级别房间之间压差不低于 10 Pa;
· 洁净区与非洁净区之间压差不低于 10 Pa;
· 气流方向始终由高洁净度流向低洁净度;
· 产尘、清洗、废弃物暂存区域可设相对负压,防止污染外溢。
六、围护结构与材料选择
围护结构应满足不产尘、不积尘、耐消毒剂、易清洁、气密性好等要求:
· 墙面与吊顶:采用洁净彩钢板或玻镁板,表面平整、无缝、耐擦拭;
· 地面:环氧自流平或洁净 PVC 卷材,整体无缝、耐磨;
· 阴阳角:墙地、墙顶交接处采用 R 圆弧处理,消除卫生死角;
· 门窗:气密门配密闭观察窗,周边密封处理;
· 地漏:A/B 级区域原则上不设地漏;C/D 级如需设置,应采用带水封与密封盖的不锈钢地漏,并定期消毒。
七、公用系统与在线监测
· 纯化水/注射用水:按用途配置,管路采用卫生级设计,避免死角与盲管;
· 压缩空气/工艺气体:经除油、除水、除菌过滤后使用,并定期检测微生物与微粒;
· 在线监测:配置悬浮粒子、温湿度、压差、风速等在线监测系统,数据自动记录并设置报警阈值;
· 微生物监测:建立沉降菌、浮游菌、表面微生物的取样计划与趋势分析机制。
八、清洁消毒与污染控制策略
应建立分级清洁消毒制度:
· 明确清洁剂与消毒剂种类、浓度、配制、有效期及使用频次;
· 消毒剂轮换使用,并验证其对目标微生物的杀灭效果;
· 定期开展空间消毒与残留物检测;
· 建立污染控制策略(CCS),整合环境监测、人员监测、工艺监控与偏差分析,形成系统性风险评估。
九、确认与验证要求
车间建成后须完成完整的确认与验证,形成可追溯文件体系:
|
阶段 |
主要内容 |
|
DQ 设计确认 |
确认布局、洁净等级、人物流、HVAC 方案符合工艺与法规要求 |
|
IQ 安装确认 |
确认设备、风管、过滤器、监测仪表安装符合设计 |
|
OQ 运行确认 |
确认压差、温湿度、风速、报警、互锁等功能正常 |
|
PQ 性能确认 |
通过静态与动态测试确认洁净环境持续受控 |
|
无菌工艺模拟 |
采用培养基灌装模拟生产,验证无菌保障能力 |
|
第三方检测 |
委托具备资质机构出具尘埃粒子、微生物、压差等检测报告 |
同时应建立变更控制、偏差管理、年度产品质量回顾及持续工艺确认机制,确保车间在投产后持续合规。
福建永科结语
Ⅰ 类药用内包材无菌车间建设,本质上不是“提高洁净等级”那么简单,而是围绕无菌保障目标,对工艺暴露点、人员干预、物料传递、气流组织与验证闭环进行系统重构。设计阶段对风险的识别越充分,后期运行、清洁、监测与 GMP 核查的压力就越小。