药用内包材直接接触药品,其生产环境的洁净水平直接影响药品的安全性与稳定性。按照现行《药品生产质量管理规范》(2010年修订)及《药用包装材料生产质量管理规范》相关要求,Ⅱ类药用内包材(如口服固体药用塑料瓶、复合膜袋、橡胶塞等)需建设符合GMP要求的净化车间。本文从分区、参数、设施、验证四个维度,系统梳理建设要点。
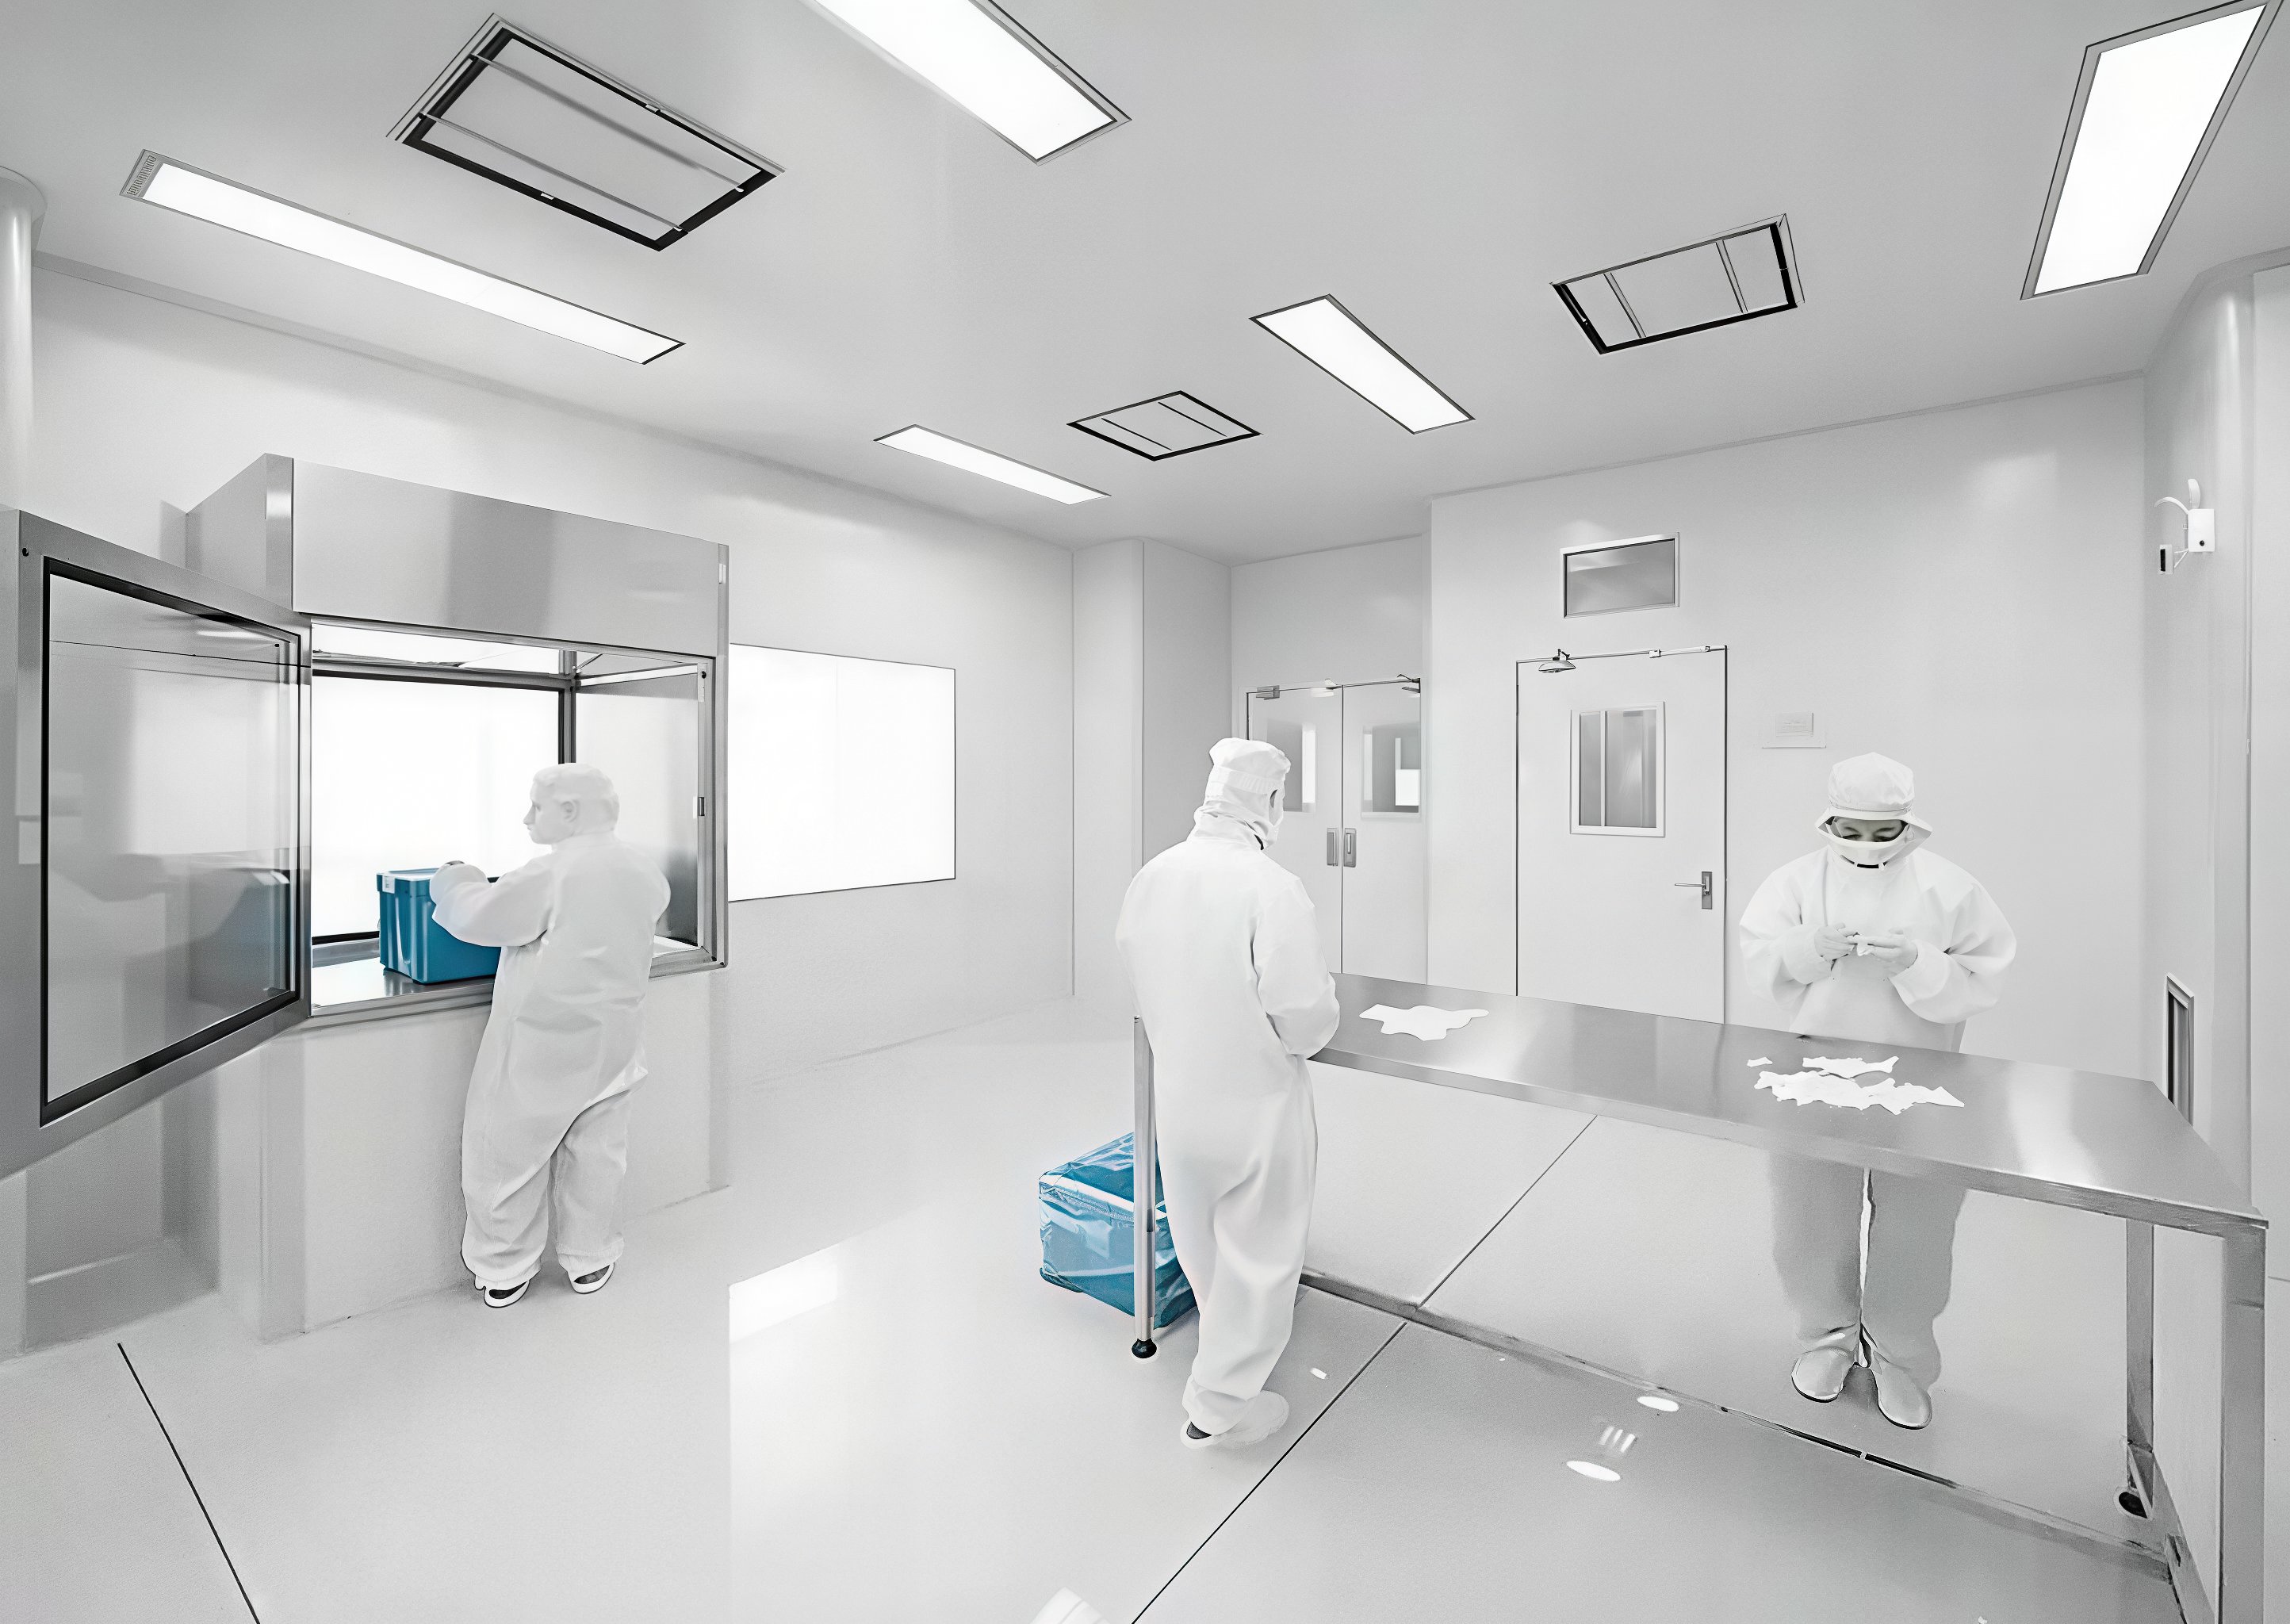
一、洁净级别与功能分区
Ⅱ类内包材通常采用D级洁净区作为核心生产环境,部分工序可结合产品风险进行差异化设置。
典型功能分区:
|
区域 |
洁净级别 |
主要功能 |
|
一般生产区 |
非洁净 |
原料存放、外包装、清洗前处理 |
|
准洁净区(CNC) |
无级别要求 |
缓冲、更衣过渡、工器具暂存 |
|
D级洁净区 |
D级 |
成型、灌装、封口、内包装等暴露工序 |
|
洁净辅助区 |
D级 |
洁净物料暂存、成品待包装 |
需特别注意:人流、物流应分流通行,设置独立的人员净化通道与物料净化通道,避免交叉污染。人流按"换鞋—脱外衣—洗手—穿洁净服—手消毒—风淋"递进;物流则通过脱外包、传递窗或气闸室进入。
二、关键环境参数要求
依据GB 50457《医药工业洁净厂房设计标准》及GMP附录要求:
· 悬浮粒子:D级区≥0.5μm粒子不超过3,520,000个/m³,≥5.0μm不超过29,000个/m³(静态)
· 微生物:浮游菌≤200 CFU/m³,沉降菌≤100 CFU/皿,表面微生物≤25 CFU/碟
· 压差:洁净区与非洁净区之间、不同级别洁净区之间压差应≥10 Pa;同级别不同功能房间之间宜保持≥5 Pa
· 温湿度:一般控制在18–26℃、相对湿度45%–65%,具体依产品工艺确定
· 换气次数:D级区一般不低于15次/h(或按气流模型验证确定)
· 照度与噪声:主要工作区照度不低于300 lx,噪声不宜超过60 dB(A)
三、厂房设施与装修要点
1. 围护结构
采用彩钢板或不锈钢壁板,墙面与地面、墙面与顶棚交接处做圆弧处理(R角),消除卫生死角;地面采用环氧自流平或PVC,要求不起尘、耐磨、耐消毒剂腐蚀。
2. 门窗与气闸
洁净区门窗应平整光滑、不易积尘、便于清洁;不同级别区域之间设置气闸室或传递窗,传递窗需带互锁及消毒功能。
3. 空调净化系统(HVAC)
采用"初效—中效—高效"三级过滤;高效过滤器(H9/H13)安装后须进行PAO检漏;系统需设置压差梯度控制、新风量计算及排风平衡设计。
4. 水系统与公用介质
根据工艺需要设置纯化水、压缩空气、真空等系统,管道采用不锈钢材质并做钝化处理,避免死角与盲管。
5. 人员与物料设施
配置洁净更衣室、洗手消毒设施、风淋室、物料脱包间、工器具清洗间及洁净洗衣间(如设置)。
四、验证与文件体系
建设完成并非终点,验证合格方可投产。核心验证环节包括:
1. 确认(IQ/OQ/PQ):设备安装确认、运行确认、性能确认
2. 洁净度验证:空态/静态/动态粒子计数、微生物监测
3. HVAC验证:风量、换气次数、压差、气流流型、自净时间、过滤器检漏
4. 水系统验证:纯化水水质、微生物限度、管道清洁效果
5. 人员确认:洁净服穿着、操作行为对洁净度的影响评估
同时应建立完整的文件体系:包括洁净区管理制度、人员培训与考核记录、清洁消毒SOP、环境监测计划、偏差与变更控制程序等,确保通过药监部门现场检查。
福建永科结语
Ⅱ类药用内包材净化车间的建设,本质是以产品质量风险为导向的系统工程。合理分区、精准参数、可靠设施与完整验证,四者缺一不可。建议企业在设计阶段即引入GMP顾问与专业设计院协同,避免后期返工带来的时间与成本损失。